Ensayo de retención bacteriana (BRT): cómo se valida la filtración esterilizante con tu producto
Cómo se valida la filtración esterilizante con tu producto en un ensayo de retención bacteriana: peor caso, viabilidad de la bacteria, controles e integridad.
El ensayo de retención bacteriana (BRT, por sus siglas en inglés) desafía una membrana filtrante con una carga muy alta de una bacteria de tamaño conocido, típicamente Brevundimonas diminuta: al menos 10⁷ unidades formadoras de colonias (UFC) por cm² de superficie filtrante. Si el filtrado sale estéril, la membrana se considera esterilizante. Es un ensayo destructivo: el filtro desafiado no se vuelve a usar.
El certificado de retención de un cartucho sale de ese ensayo, corrido en fábrica sobre agua o solución salina: describe al filtro, no a tu proceso. La validación producto-específica repite el desafío con tu producto y en tus condiciones reales.
Validación de proceso y validación de filtración: qué cubre cada una
- Validación de proceso: abarca la fabricación completa del producto, con cada etapa de elaboración y dosificado. Puede incluir la filtración, pero en general se limita a especificar el filtro.
- Validación de filtración: estudia a fondo esa etapa con varios ensayos: retención bacteriana, compatibilidad, adsorción, extractables y lixiviables.
La validación de filtración puede hacerse en condiciones estándar o producto-específicas. ASTM F838-20 marca el límite en su propio alcance: su método mide la retención en condiciones estándar y no está pensado para la validación producto-específica, que tiene que usar el producto, o un fluido subrogante, y los parámetros del proceso. La guía de la FDA de 2004 sobre procesamiento aséptico plantea que los datos de validación del filtro apliquen a los productos y condiciones de uso de quien filtra, aunque el ensayo lo corra otro.
| Aspecto | Condiciones estándar | Producto-específica |
|---|---|---|
| Quién la hace | El fabricante del filtro | La planta, con el fabricante o un laboratorio |
| Fluido | Agua, solución salina, etanol u otro solvente de referencia | El producto o un subrogado justificado |
| Condiciones | Las del método de referencia | Las del proceso, en el peor caso |
| Qué demuestra | Que la membrana es esterilizante | Que retiene con ese producto y ese proceso |
| Límite de integridad | Con el líquido de humectación de referencia | Con el producto, si se ensaya humectado con él |
Cómo se hace un ensayo de retención bacteriana con tu producto
La base es el método de ASTM F838, que repasamos en qué significa 0,2 µm y cómo se valida un filtro esterilizante. Lo que cambia es lo que rodea al desafío:
- Definir el peor caso y, con él, las condiciones del ensayo.
- Estudiar la viabilidad de la bacteria en el producto.
- Medir la integridad de los filtros que se van a desafiar.
- Desafiar con el producto inoculado, o el fluido que lo reemplace, a la presión, el caudal, el tiempo y la temperatura definidos.
- Recuperar y contar: todo el filtrado atraviesa una membrana de análisis; se la incuba y se cuentan las colonias.
- Cerrar: se repite la integridad y se revisan los controles.
El criterio de aceptación no cambia: ninguna colonia del organismo de desafío en el filtrado, con los controles dentro de lo esperado.
Qué pasa si el producto afecta a la bacteria de desafío
Si el producto mata o inhibe a la bacteria, el filtrado sale estéril aunque la membrana haya dejado pasar células. Por eso primero se hace un estudio de viabilidad: se inocula B. diminuta en el producto y se cuenta la población al inicio y al final del tiempo máximo de contacto, a la temperatura del proceso. Si se mantiene, se inocula directamente en el producto.
La guía de la FDA de 2004 prefiere ese camino porque mide a la vez el efecto del producto sobre la membrana y sobre la bacteria, y advierte que en productos bactericidas o de base oleosa puede llevar a conclusiones erróneas. El Anexo 1 de las GMP de la Unión Europea va en la misma línea: el producto siempre que se pueda y, si no es apto, un subrogado justificado.
Los casos típicos son productos con conservantes, antibióticos, alcohol o solventes, o de pH extremo. El PDA Technical Report 26 trata estos fluidos, y los enfoques habituales son:
- Ajustar el método, por ejemplo acortando la exposición de la bacteria al producto.
- Modificar la formulación: quitar el conservante o el componente antimicrobiano y usarla como vehículo.
- Usar una solución subrogante de viscosidad, tensión superficial, pH y fuerza iónica parecidas a las del producto, pero inocua para la bacteria.
- Separar exposición y desafío: filtrar primero el producto real en el peor caso y después, por el mismo filtro, el desafío en un fluido modificado.
- Usar un aislado del bioburden que resista al producto, si se justifica como un desafío equivalente o mayor.
Cualquier diferencia con el producto real se justifica en el protocolo. Con alcohol o solventes, además, el filtro tiene que ser compatible: el UltraPure Plus Pharma, de nylon 6,6, está indicado en su catálogo para mezclas hidroalcohólicas y soluciones con solventes.
Cómo se elige el peor caso
Cuando una planta filtra varios productos, se suele adoptar un enfoque de peor caso: agrupar los productos en familias y ensayar el más desfavorable. El Anexo 1 contempla agrupar la validación por concentraciones o variantes de un producto, siempre que se haga en el peor caso y con el agrupamiento justificado. El PDA Technical Report 26 plantea los estudios de retención a partir de un análisis de riesgo. Algunos parámetros para considerar:
| Parámetro | Qué se mira | Peor caso habitual |
|---|---|---|
| Tamaño de lote | Volumen filtrado por lote | El lote más grande |
| Prefiltración | Etapa previa al filtro esterilizante | Sin prefiltración |
| Carga del filtro | Litros por cm² de superficie | La más alta |
| Reutilización | Lotes con el mismo filtro | El máximo de lotes |
| Presión diferencial | Caída de presión en el filtro | La máxima de operación |
| Caudal por unidad de área | Caudal sobre superficie filtrante | El máximo |
| Tiempo de filtración | Contacto del producto con el filtro | El más largo |
También cuentan la temperatura y las propiedades del producto: viscosidad, tensión superficial, pH y osmolalidad. Si el filtro se reutiliza, la guía de la FDA de 2004 plantea validar el máximo de lotes; lo habitual es descartarlo tras cada uno.
Con esos parámetros se arma un sistema de puntaje: cada producto recibe un valor por parámetro —por ejemplo, de 1 a 3 según el riesgo—, se suman, y el de mayor puntaje es el peor caso de la familia. Para el parámetro de prefiltración, el recorrido por etapas de filtración en farmacéutica y biotecnología muestra los prefiltros que protegen al filtro esterilizante.
Controles positivos y negativos, y buenas prácticas microbiológicas
Un recuento de cero sólo vale si el ensayo era capaz de detectar un pasaje. Para eso se corren controles en paralelo:
- Control positivo: una membrana más abierta, por lo general de 0,45 µm, desafiada con la misma suspensión. Tiene que dejar pasar bacterias: confirma que las células llegaron pequeñas y separadas. Según la guía de la FDA de 2004, B. diminuta mide 0,3 µm de diámetro medio.
- Control negativo: el mismo circuito, armado y esterilizado igual, con producto sin inocular. No tiene que crecer nada.
- Recuento del desafío: la suspensión se titula para confirmar la carga que recibió el filtro y que la bacteria siguió viva.
Las buenas prácticas microbiológicas evitan el error opuesto, una contaminación aguas abajo que se lee como falla del filtro: el circuito del filtrado se arma como sistema cerrado y se esteriliza, las conexiones son asépticas y la suspensión de desafío no toca el lado del filtrado. Si el producto deja restos que inhiben el crecimiento, la membrana de análisis se enjuaga antes de incubarla.
Cómo se correlaciona el ensayo con la integridad del filtro
El desafío no se puede repetir sobre el filtro que va a la línea. Lo que extiende su resultado a cada filtro de producción es un ensayo físico no destructivo —punto de burbuja, flujo difusivo o, en membranas hidrofóbicas, intrusión de agua—, cuyos resultados el Anexo 1 plantea correlacionar con la retención establecida en la validación. El detalle de cada método está en test de integridad: punto de burbuja y flujo difusivo.
La validación producto-específica suma una cuestión: el líquido de humectación. Si en la planta la membrana se ensaya humectada con producto, el límite que el fabricante fijó con agua no aplica tal cual, porque un producto de menor tensión superficial baja el punto de burbuja. El Anexo 1 incluye ese líquido y su valor de especificación entre los parámetros de la validación, y el PDA Technical Report 26 desarrolla los ensayos humectados con producto, por ejemplo, con la relación entre el punto de burbuja medido con producto y con el líquido de referencia.
En la línea, la carcasa sanitaria SaniFlow STU-01 trae venteo y drenaje que facilitan ensayar el cartucho instalado.
Cómo lo hacemos: membrana, lote y desafío bajo un mismo control
Desarrollamos un método propio basado en ASTM F838-20, alineado con el enfoque producto-específico del Anexo 1 y del PDA Technical Report 26. Se corre con tu producto y en tus condiciones reales de proceso, sobre cartuchos y cápsulas provistos por FluidsControl:
- Suspensión de desafío: recipiente de 20 L a presión con Brevundimonas diminuta ATCC 19146, para un desafío de 1 × 10⁷ UFC/cm².
- Filtro esterilizante: cartucho de membrana de 0,2 µm en una carcasa de 10″.
- Membrana de análisis: el filtrado se recoge en un portamembrana de 47 mm para el recuento. Un filtro que retiene da cero UFC.
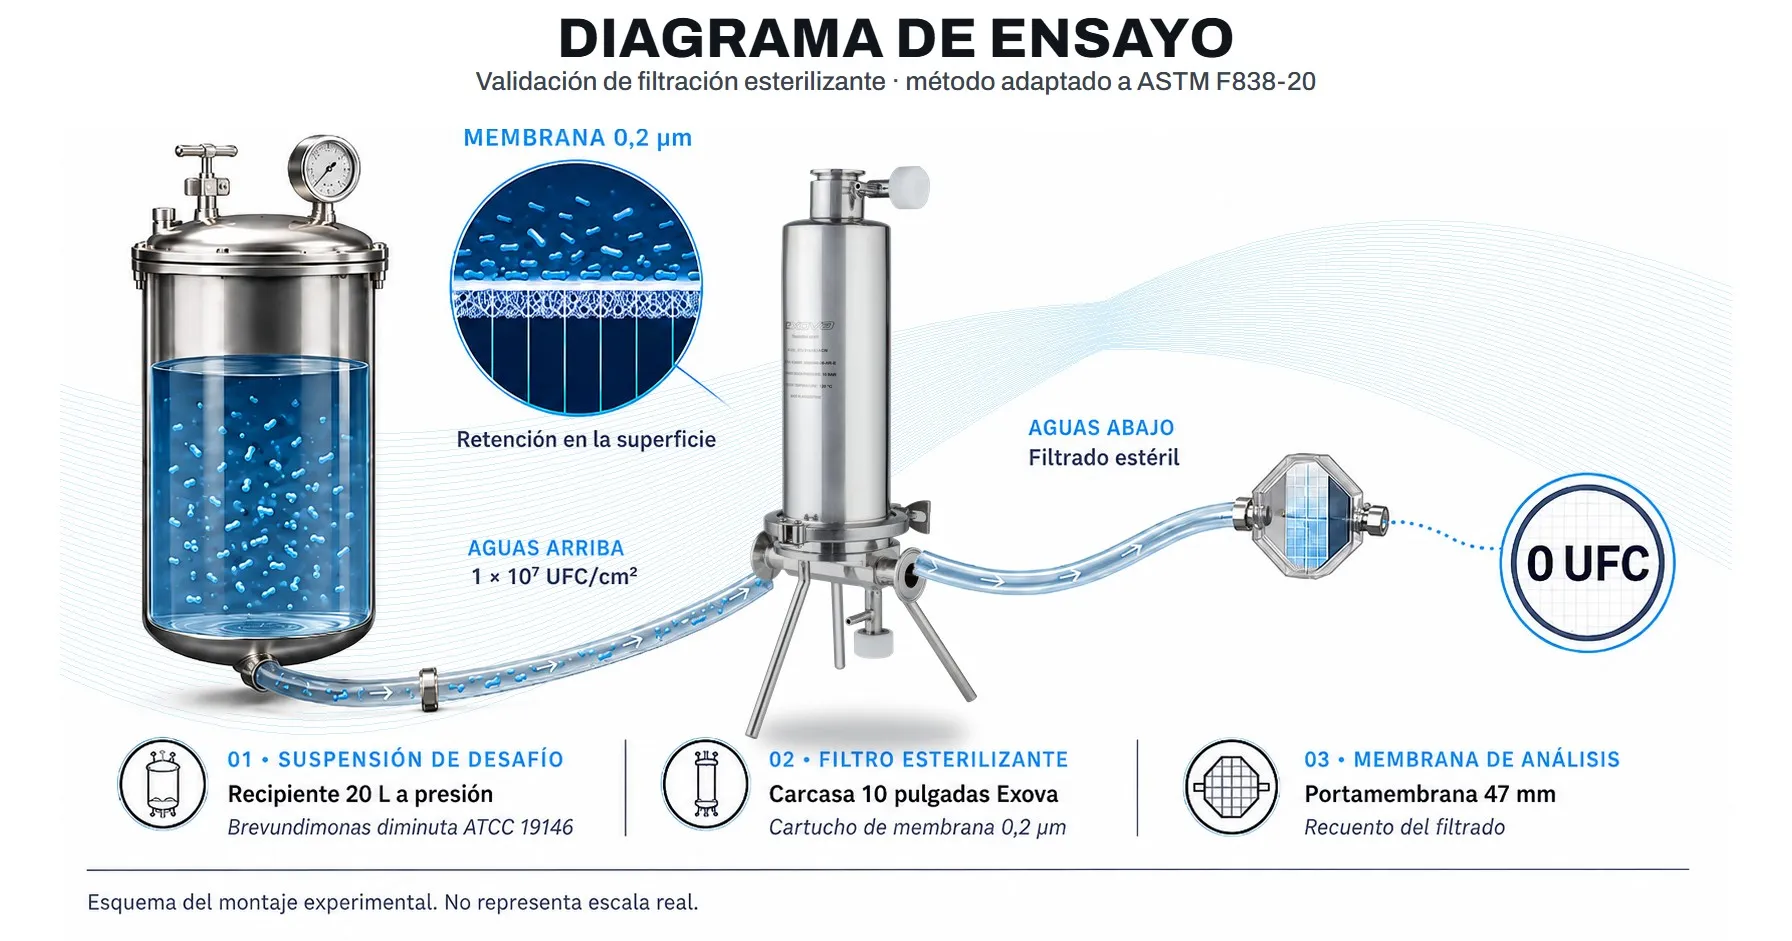
El desafío se hace sobre el filtro completo; la guía de la FDA de 2004 señala ventajas en usar filtros de producción en estos estudios. Como fabricamos el cartucho y corremos el ensayo, la membrana, el lote y el desafío quedan bajo un mismo control: los cartuchos de grado farmacéutico llevan grabados el lote, el modelo, el tamaño de poro y el número de parte.
Según el producto, el filtro puede ser de PES, como el LifePure Plus Pharma; de nylon 6,6, como el UltraPure Plus Pharma, o de doble capa para fluidos con alta carga, como el LifePure Protec Pharma y el UltraPure Protec Pharma. Los cuatro declaran retención de B. diminuta según ASTM F838-20 y tienen guía de validación: el punto de partida del estudio con tu producto.
Contanos qué producto filtrás
No te decimos cómo hacer el ensayo: te lo hacemos. Si estás armando la validación de una filtración esterilizante, escribinos a ingeniería con el producto, el volumen por lote, el filtro que usás y las condiciones de proceso —presión, caudal, tiempo y temperatura—, y lo vemos sobre tu caso.
Preguntas frecuentes
¿Cada cuánto hay que repetir el ensayo de retención bacteriana?
No tiene una frecuencia fija: se revisa cuando cambia algo que el estudio cubría. Por ejemplo, la formulación, las condiciones que definieron el peor caso, como la presión, el tiempo o el volumen, o el tipo de filtro o de membrana. Cada cambio pasa por el control de cambios de la planta, que define si alcanza con una justificación documentada o hace falta un ensayo nuevo.
¿Qué pasa si aparecen colonias en el filtrado?
Primero se identifican. Si no corresponden al organismo de desafío, es una contaminación del ensayo y se investiga como tal, empezando por los controles negativos y la manipulación. Si son del organismo de desafío, se revisan los controles y la integridad del filtro ensayado; con todo en orden, esa combinación de filtro, producto y condiciones no está validada y hay que rediseñarla (otra membrana o grado, condiciones menos severas o una etapa de filtración adicional) antes de repetir el ensayo.
¿El ensayo de retención bacteriana reemplaza al ensayo de esterilidad?
No: son controles distintos que se complementan. El ensayo de retención demuestra, una vez y en el peor caso, que la filtración retiene con ese producto; el de integridad confirma en cada uso que el filtro instalado está como el validado, y el de esterilidad analiza una muestra del producto terminado. Ninguno reemplaza a los otros dos.


