Teste de retenção bacteriana (BRT): como se valida a filtração esterilizante com o seu produto
Como se valida a filtração esterilizante com o seu produto em um teste de retenção bacteriana: pior caso, viabilidade da bactéria, controles e integridade.
O teste de retenção bacteriana (BRT, na sigla em inglês) desafia uma membrana filtrante com uma carga muito alta de uma bactéria de tamanho conhecido, normalmente a Brevundimonas diminuta: pelo menos 10⁷ unidades formadoras de colônias (UFC) por cm² de área filtrante. Se o filtrado sair estéril, a membrana é considerada esterilizante. É um ensaio destrutivo: o filtro desafiado não é usado novamente.
O certificado de retenção de um cartucho vem desse teste, feito na fábrica com água ou solução salina: ele descreve o filtro, não o seu processo. A validação produto-específica repete o desafio com o seu produto e nas suas condições reais.
Validação de processo e validação de filtração: o que cada uma cobre
- Validação de processo: abrange a fabricação completa do produto, com cada etapa de preparação e envase. Pode incluir a filtração, mas em geral se limita a especificar o filtro.
- Validação de filtração: estuda a fundo essa etapa com vários ensaios: retenção bacteriana, compatibilidade, adsorção, extraíveis e lixiviáveis.
A validação de filtração pode ser feita em condições padrão ou produto-específicas. A ASTM F838-20 marca esse limite no próprio escopo: o método da norma mede a retenção em condições padrão e não se destina à validação produto-específica, que tem de usar o produto, ou um fluido substituto, e os parâmetros do processo. O guia da FDA de 2004 sobre processamento asséptico propõe que os dados de validação do filtro se apliquem aos produtos e às condições de uso de quem filtra, ainda que o teste seja feito por terceiros.
| Aspecto | Condições padrão | Produto-específica |
|---|---|---|
| Quem faz | O fabricante do filtro | A planta, com o fabricante ou um laboratório |
| Fluido | Água, solução salina, etanol ou outro solvente de referência | O produto ou um substituto justificado |
| Condições | As do método de referência | As do processo, no pior caso |
| O que demonstra | Que a membrana é esterilizante | Que retém com esse produto e esse processo |
| Limite de integridade | Com o líquido de umectação de referência | Com o produto, se o filtro for testado umectado com ele |
Como se faz um teste de retenção bacteriana com o seu produto
A base é o método da ASTM F838, que revisamos em o que significa 0,2 µm e como se valida um filtro esterilizante. O que muda é o que envolve o desafio:
- Definir o pior caso e, com ele, as condições do teste.
- Estudar a viabilidade da bactéria no produto.
- Medir a integridade dos filtros que serão desafiados.
- Desafiar com o produto inoculado, ou o fluido que o substitua, na pressão, na vazão, no tempo e na temperatura definidos.
- Recuperar e contar: todo o filtrado atravessa uma membrana de análise; ela é incubada e as colônias são contadas.
- Encerrar: repete-se o teste de integridade e revisam-se os controles.
O critério de aceitação não muda: nenhuma colônia do organismo de desafio no filtrado, com os controles dentro do esperado.
O que acontece se o produto afetar a bactéria de desafio
Se o produto matar ou inibir a bactéria, o filtrado sai estéril mesmo que a membrana tenha deixado passar células. Por isso, primeiro se faz um estudo de viabilidade: inocula-se B. diminuta no produto e conta-se a população no início e no fim do tempo máximo de contato, na temperatura do processo. Se ela se mantiver, a bactéria é inoculada diretamente no produto.
O guia da FDA de 2004 prefere esse caminho porque ele mede, ao mesmo tempo, o efeito do produto sobre a membrana e sobre a bactéria, e adverte que, em produtos bactericidas ou de base oleosa, ele pode levar a conclusões equivocadas. O Anexo 1 das GMP da União Europeia vai na mesma linha: o produto sempre que possível e, se ele não for adequado, um substituto justificado.
Os casos típicos são produtos com conservantes, antibióticos, álcool ou solventes, ou de pH extremo. O PDA Technical Report 26 trata desses fluidos, e as abordagens habituais são:
- Ajustar o método, por exemplo encurtando a exposição da bactéria ao produto.
- Modificar a formulação: retirar o conservante ou o componente antimicrobiano e usá-la como veículo.
- Usar uma solução substituta com viscosidade, tensão superficial, pH e força iônica semelhantes aos do produto, mas inócua para a bactéria.
- Separar exposição e desafio: filtrar primeiro o produto real no pior caso e depois, pelo mesmo filtro, o desafio em um fluido modificado.
- Usar um isolado do bioburden que resista ao produto, se ele se justificar como um desafio equivalente ou maior.
Qualquer diferença em relação ao produto real é justificada no protocolo. Com álcool ou solventes, além disso, o filtro tem de ser compatível: o UltraPure Plus Pharma, de nylon 6,6, é indicado no próprio catálogo para misturas hidroalcoólicas e soluções com solventes.
Como se escolhe o pior caso
Quando uma planta filtra vários produtos, costuma-se adotar uma abordagem de pior caso: agrupar os produtos em famílias e testar o mais desfavorável. O Anexo 1 contempla agrupar a validação por concentrações ou variantes de um produto, desde que ela seja feita no pior caso e com o agrupamento justificado. O PDA Technical Report 26 aborda os estudos de retenção a partir de uma análise de risco. Alguns parâmetros a considerar:
| Parâmetro | O que se avalia | Pior caso habitual |
|---|---|---|
| Tamanho de lote | Volume filtrado por lote | O maior lote |
| Pré-filtração | Etapa anterior ao filtro esterilizante | Sem pré-filtração |
| Carga do filtro | Litros por cm² de área | A mais alta |
| Reutilização | Lotes com o mesmo filtro | O máximo de lotes |
| Pressão diferencial | Queda de pressão no filtro | A máxima de operação |
| Vazão por unidade de área | Vazão sobre a área filtrante | A máxima |
| Tempo de filtração | Contato do produto com o filtro | O mais longo |
Também contam a temperatura e as propriedades do produto: viscosidade, tensão superficial, pH e osmolalidade. Se o filtro for reutilizado, o guia da FDA de 2004 propõe validar o número máximo de lotes; o habitual é descartá-lo após cada um.
Com esses parâmetros, monta-se um sistema de pontuação: cada produto recebe um valor por parâmetro — por exemplo, de 1 a 3 conforme o risco —, os valores são somados, e o de maior pontuação é o pior caso da família. Para o parâmetro de pré-filtração, o percurso por etapas da filtração na indústria farmacêutica e de biotecnologia mostra os pré-filtros que protegem o filtro esterilizante.
Controles positivos e negativos, e boas práticas microbiológicas
Uma contagem zero só vale se o teste for capaz de detectar uma passagem. Para isso, são feitos controles em paralelo:
- Controle positivo: uma membrana mais aberta, geralmente de 0,45 µm, desafiada com a mesma suspensão. Ela tem de deixar passar bactérias: isso confirma que as células chegaram pequenas e separadas. Segundo o guia da FDA de 2004, a B. diminuta mede 0,3 µm de diâmetro médio.
- Controle negativo: o mesmo circuito, montado e esterilizado da mesma forma, com produto não inoculado. Não pode crescer nada.
- Contagem do desafio: a suspensão é titulada para confirmar a carga que o filtro recebeu e que a bactéria continuou viva.
As boas práticas microbiológicas evitam o erro oposto, uma contaminação a jusante interpretada como falha do filtro: o circuito do filtrado é montado como um sistema fechado e esterilizado, as conexões são assépticas e a suspensão de desafio não toca o lado do filtrado. Se o produto deixar resíduos que inibem o crescimento, a membrana de análise é enxaguada antes de ser incubada.
Como o teste se correlaciona com a integridade do filtro
O desafio não pode ser repetido no filtro que vai para a linha. O que estende esse resultado a cada filtro de produção é um ensaio físico não destrutivo — ponto de bolha, fluxo difusivo ou, em membranas hidrofóbicas, intrusão de água —, cujos resultados o Anexo 1 propõe correlacionar com a retenção estabelecida na validação. Os detalhes de cada método estão em teste de integridade: ponto de bolha e fluxo difusivo.
A validação produto-específica acrescenta uma questão: o líquido de umectação. Se, na planta, a membrana for testada umectada com produto, o limite que o fabricante fixou com água não se aplica tal como está, porque um produto de menor tensão superficial reduz o ponto de bolha. O Anexo 1 inclui esse líquido e o respectivo valor de especificação entre os parâmetros da validação, e o PDA Technical Report 26 desenvolve os testes com a membrana umectada com produto, por exemplo, com a relação entre o ponto de bolha medido com o produto e com o líquido de referência.
Na linha, a carcaça sanitária SaniFlow STU-01 vem com respiro e dreno, que facilitam o teste do cartucho instalado.
Como fazemos: membrana, lote e desafio sob um mesmo controle
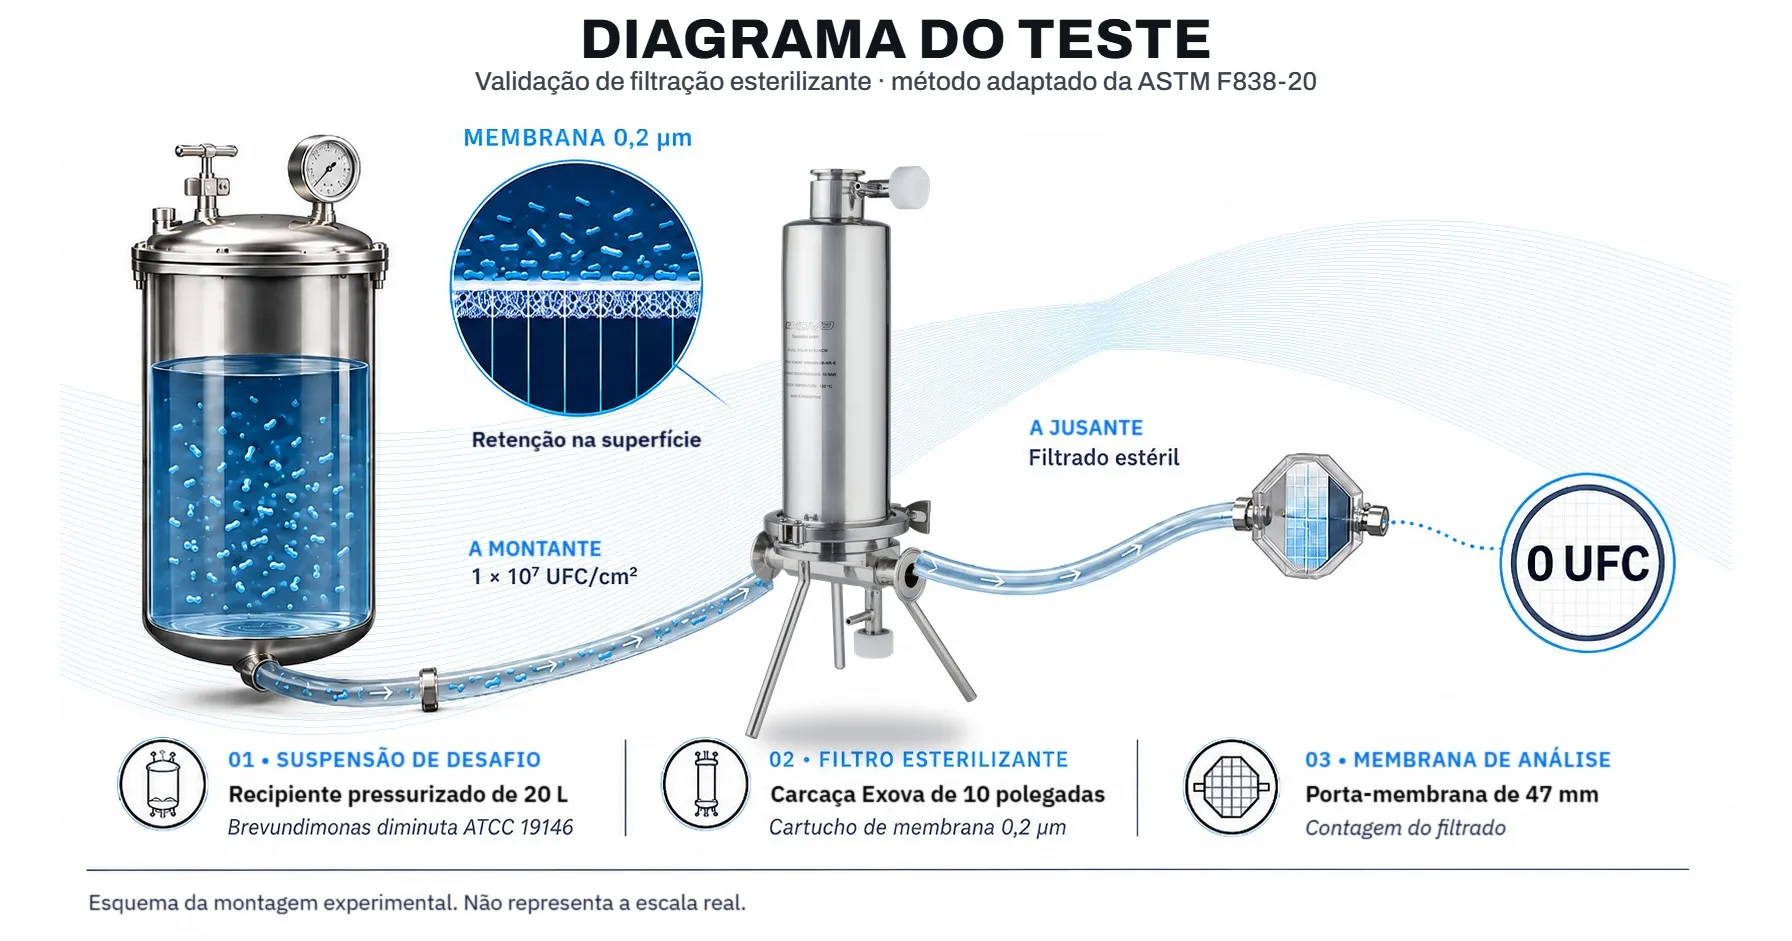
Desenvolvemos um método próprio baseado na ASTM F838-20, alinhado com a abordagem produto-específica do Anexo 1 e do PDA Technical Report 26. Ele é feito com o seu produto e nas suas condições reais de processo, em cartuchos e cápsulas fornecidos pela FluidsControl:
- Suspensão de desafio: recipiente pressurizado de 20 L com Brevundimonas diminuta ATCC 19146, para um desafio de 1 × 10⁷ UFC/cm².
- Filtro esterilizante: cartucho de membrana de 0,2 µm em uma carcaça de 10″.
- Membrana de análise: o filtrado é recolhido em um porta-membrana de 47 mm para a contagem. Um filtro que retém dá zero UFC.
O desafio é feito no filtro completo; o guia da FDA de 2004 aponta vantagens em usar filtros de produção nesses estudos. Como fabricamos o cartucho e fazemos o teste, a membrana, o lote e o desafio ficam sob um mesmo controle: os cartuchos de grau farmacêutico levam gravados o lote, o modelo, o tamanho de poro e o número de peça.
Conforme o produto, o filtro pode ser de PES, como o LifePure Plus Pharma; de nylon 6,6, como o UltraPure Plus Pharma, ou de camada dupla para fluidos com alta carga, como o LifePure Protec Pharma e o UltraPure Protec Pharma. Os quatro declaram retenção de B. diminuta segundo a ASTM F838-20 e têm guia de validação: o ponto de partida do estudo com o seu produto.
Conte-nos qual produto você filtra
Não dizemos como fazer o teste: fazemos para você. Se você está montando a validação de uma filtração esterilizante, escreva para a nossa engenharia informando o produto, o volume por lote, o filtro que você usa e as condições de processo — pressão, vazão, tempo e temperatura —, e avaliamos o seu caso.
Perguntas frequentes
Com que frequência é preciso repetir o teste de retenção bacteriana?
Não há uma frequência fixa: ele é revisado quando muda algo que o estudo cobria. Por exemplo, a formulação, as condições que definiram o pior caso, como a pressão, o tempo ou o volume, ou o tipo de filtro ou de membrana. Cada mudança passa pelo controle de mudanças da planta, que define se basta uma justificativa documentada ou se é necessário um novo teste.
O que acontece se aparecerem colônias no filtrado?
Primeiro, elas são identificadas. Se não corresponderem ao organismo de desafio, trata-se de uma contaminação do teste, que é investigada como tal, começando pelos controles negativos e pela manipulação. Se forem do organismo de desafio, revisam-se os controles e a integridade do filtro testado; com tudo em ordem, essa combinação de filtro, produto e condições não está validada e é preciso redesenhá-la (outra membrana ou outro grau, condições menos severas ou uma etapa de filtração adicional) antes de repetir o teste.
O teste de retenção bacteriana substitui o teste de esterilidade?
Não: são controles diferentes que se complementam. O teste de retenção demonstra, uma vez e no pior caso, que a filtração retém com esse produto; o de integridade confirma, a cada uso, que o filtro instalado está como o validado, e o de esterilidade analisa uma amostra do produto terminado. Nenhum substitui os outros dois.


